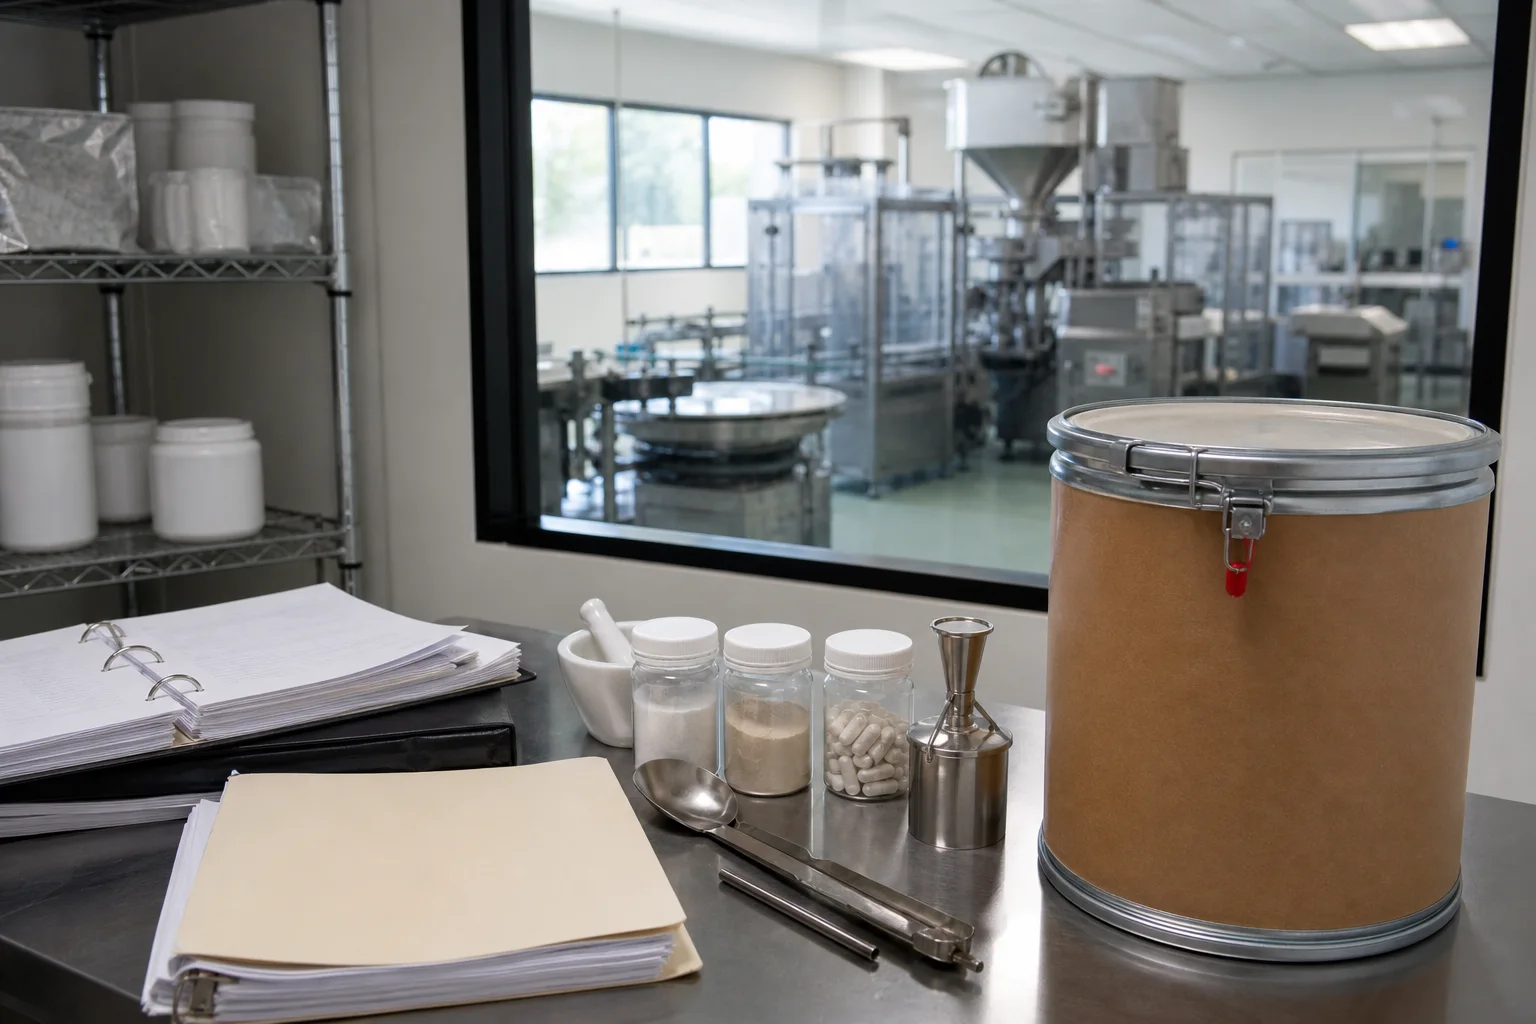
Las normas actuales de buenas prácticas de fabricación de suplementos dietéticos en EE. UU. ponen el foco en especificaciones controladas, muestreo y pruebas, registros maestros y de producción por lotes, decisiones de control de calidad y conservación de registros. Un comprador no necesita todas las páginas confidenciales de producción para evaluar a un proveedor, pero el archivo de calificación debe mostrar cómo se especifica, muestrea, prueba, libera y vincula los registros de fabricación y embalaje el material PS cotizado.
Para los fabricantes estadounidenses de suplementos, envasadores contratados, importadores y equipos de control de calidad, si los registros del proveedor respaldan la cualificación de componentes y los controles de liberación por lotes depende de pruebas que sean lo suficientemente específicas para el material cotizado y lo bastante prácticas para el equipo que lo recibirá, formulará, liberará o venderá. El comprador debe separar tres cuestiones: qué exige la ley o el cliente, qué controla el proveedor y qué debe decidir el importador o el operador del producto terminado. Mantener esas preguntas separadas evita que una declaración genérica se trate como una aprobación de producto.
Respuesta directa: Solicita un paquete de evidencia controlado del proveedor que incluya la especificación PS, COA representativo, resumen de muestreo y pruebas, declaración de liberación por lote o aprobación de calidad, identidad del producto y envase, proceso de desviación/CAPA y enfoque de conservación de registros. Si el fabricante del producto terminado depende de un COA del proveedor, documenta la cualificación del proveedor y la verificación o revisión utilizada para el componente exacto. Mantén claro el expediente del comprador sobre lo que se revisó y lo que permanece confidencial en el sitio del proveedor.
Define la revisión antes de solicitar pruebas
Empieza con una declaración de alcance escrita. Registrar el nombre del producto, la ruta de soja o girasol, el ensayo o la categoría según se indique en el documento controlado vigente, formulario físico, transportador u otros componentes declarados, lugar de fabricación, paquete, destino y uso previsto. Si alguno de estos campos es desconocido, la revisión aún no trata sobre un lote PS definido. Se trata de una suposición, y las suposiciones deberían ser visibles antes de introducir una orden de compra o un expediente de cliente.
El alcance también determina qué pruebas son relevantes. La especificación actual, el resumen de registros maestros o de lotes, el plan de muestreo/pruebas, el COA, los resultados de laboratorio, la decisión de liberación de control de calidad, desviaciones, quejas, control de cambios y política de retención deben estar vinculados a la misma identidad de producto. Un documento de otro grado, otra fuente o un sitio anterior puede ser un contexto útil, pero no debe convertirse en evidencia de liberación silenciosa. Pide al proveedor que identifique el propietario del documento, la revisión, la fecha de vigencia y los lotes afectados siempre que el archivo se utilice para una decisión comercial.
Por qué importa la pregunta del comprador
El riesgo comercial suele ser una incompatibilidad de pruebas más que la falta de documentación. Un comprador puede tener una especificación, un COA, un registro de transporte y una declaración del proveedor y aun así no poder responder si los registros del proveedor soportan controles de cualificación de componentes y liberación por lotes porque los registros usan nombres diferentes o no comparten muchas claves. Por tanto, la revisión debería probar las conexiones entre documentos, personas, paquetes y decisiones, no contar el número de archivos adjuntos en un correo electrónico.
El riesgo operativo también es diferente del riesgo legal. Una norma puede requerir un registro, mientras que el almacén necesita una etiqueta y el equipo de formulación una especificación específica por grado. Tratar las tres como una sola solicitud genérica de cumplimiento genera fricción y anima a los equipos a copiar archivos antiguos. Utiliza la pregunta del comprador como principio organizador y luego pide solo las pruebas necesarias para tomar una decisión documentada.
Tabla de Revisión de Evidencias
| Área de revisión | Pruebas a solicitar | Aclara o aclara cuándo |
|---|---|---|
| Especificación | Requisitos de identidad, calidad, embalaje, almacenamiento, muestreo y aceptación | El comprador tiene una hoja de marketing pero no una especificación controlada |
| Pruebas | Plan de muestreo, métodos, resultados, base de calificación o aceptación, y papel en el laboratorio | El informe no puede vincularse al lote de componentes |
| Lanzamiento | Proceso de aprobación, rechazo, desviación y disposición de calidad | Solo un correo de ventas dice que el lote fue aprobado |
| Enlace de registros | Registros maestro/lotes, identificadores de paquetes y etiquetas, COA y lote | Los documentos utilizan diferentes identificadores o fechas |
| Retención | Propietario nombrado y periodo de retención apropiado al registro del producto | El archivo desaparece después de que se factura el envío |
Un flujo de trabajo práctico de control
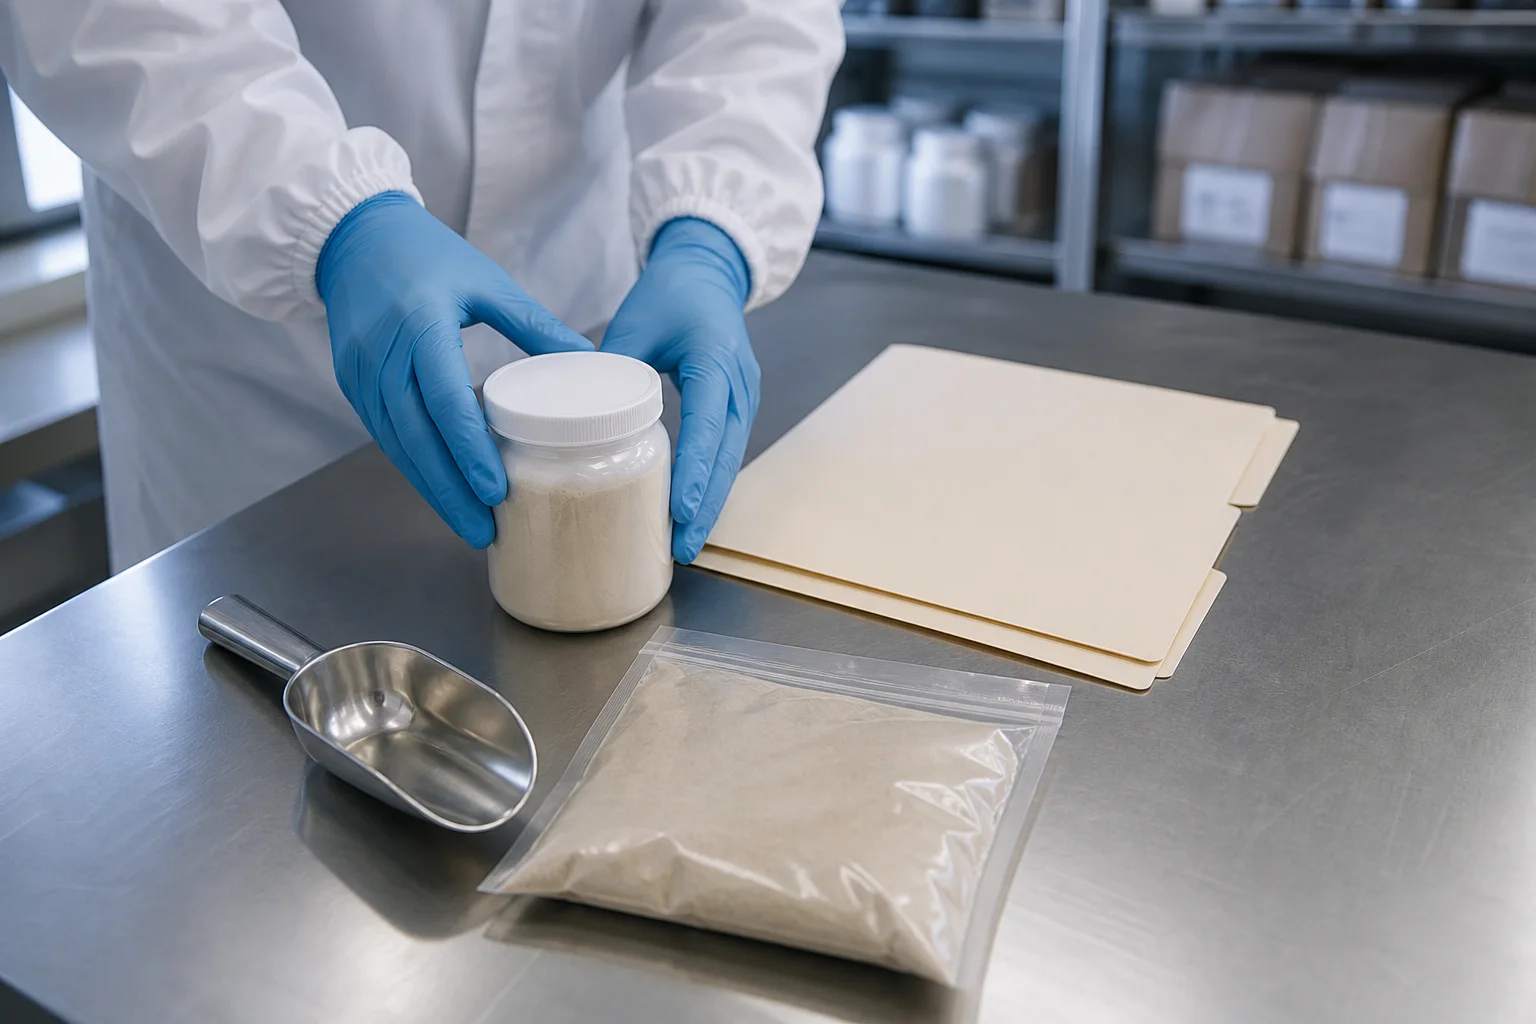
Una secuencia práctica de control para este tema es definir la especificación del componente; calificar al proveedor y cualquier dependencia del COA; revisar la evidencia de muestreo y pruebas; conciliar identificadores de lote y etiqueta; la liberación de control de calidad de documentos y la gestión de excepciones; conserva el archivo de revisión. La secuencia debe identificar a una persona responsable en cada entrega. La adquisición puede definir la solicitud comercial, la calidad puede definir la norma de evidencia y liberación, la regulación puede mapear el requisito del mercado y la logística puede preservar el registro de transporte o paquete. La misma persona puede ocupar más de un puesto en una organización pequeña, pero el expediente debería mostrar quién tomó qué decisión.
Usa la lógica de ir adelante, retener o escalar. Ve cuando se identifique el producto exacto, la evidencia requerida esté vigente y vinculada al lote, y el revisor responsable haya aprobado la decisión. Manténganse cuando falta un campo de teclado, sea inconsistente o no tenga soporte. Escalar cuando el evento pueda afectar la seguridad, la normativa, la liberación al cliente o un conjunto más amplio de parcelas. La lógica debe acordarse antes de que ocurra una excepción, porque la presión en el muelle o en la línea de producción es un mal momento para inventar un procedimiento.
Cuando la respuesta de un proveedor no está completa, redacta una pregunta específica en lugar de pedir todos los documentos de cumplimiento. Solicita el campo que falta, explica la decisión que respalda y indica si el material permanece en espera. Esto hace que la conversación con los proveedores sea más eficiente y crea un historial de auditoría útil. También permite que el soporte técnico de Nutranexa responda a la ruta exacta de PS citada en lugar de enviar un paquete genérico de documentos.
Revisa la evidencia al mismo tiempo que el hito comercial. Se debe revisar una nueva fuente antes de que se apruebe la muestra; un envío emitido antes de la liberación por recibo; y un cambio de proceso o envase antes de que se utilice el lote afectado. Si la revisión se pospone hasta que aparezca una queja de cliente o una pregunta en la frontera, el equipo puede que ya no pueda reconstruir la suposición original.
Lista de comprobación para compradores
- Congela la identidad del producto y la ruta de origen antes de comparar documentos.
- Anota la pendiente exacta, el paquete y el identificador de parcela que aparecen en el archivo controlado.
- Confirma el mercado de destino y la aplicación prevista antes de hacer una comparación.
- Solicita la especificación actual y el COA y revisa la revisión, la fecha y la conexión del lote.
- Nombra al propietario de la calidad y define las condiciones de avanzar, mantener y escalar.
- Mantén los contactos de cambio y escalada de proveedores en el archivo de calidad.
- Registra las preguntas sin respuesta, no solo las respuestas finales del proveedor.
- Reconciliar la decisión con la orden de compra, el registro de recepción o el paquete de producción.
¿Necesitas una reseña específica para el producto?
Envía el destino, la solicitud, la preferencia de fuente, la calificación, la cantidad anual y la pregunta del documento a Ventas de contactos de Nutranexa. Los compradores también pueden comparar el Rutas de productos PS, reseña Información de fabricación, e inspeccionar el Página de calidad e investigación y desarrollo Antes de solicitar un presupuesto.
Revisión de discos y disciplina de lanzamiento
El registro debería informar al revisor de lo que ocurrió sin requerir una conversación privada con el comprador original. Incluye la solicitud, la identidad del producto, los documentos revisados, las preguntas abiertas, el titular de la decisión, la fecha de la decisión y el disparador de la siguiente revisión. Para este tema, conserva el cuestionario del proveedor, la aprobación de especificaciones, la revisión del COA, la prueba de verificación, la nota de liberación del lote, las referencias a desviaciones/CAPA, los avisos de cambio, los registros de quejas y la fecha y el propietario de la revisión. El registro puede resumir pruebas confidenciales de proveedores en lugar de copiar cada página, pero debe dejar clara la fuente y la revisión del resumen.
Si la decisión depende de una prueba, un evento de muestreo o una inspección física, preserva la relación entre la muestra y el lote. El pase no es un registro útil cuando la muestra no puede ser identificada, el método o la comparación están ausentes, o el informe pertenece a otro grado. Si la evidencia es cualitativa, digamos qué se observó y qué limitación permanece. Una limitación clara es más segura que una garantía sin fundamento.
Escenarios de compradores y modos de fallo comunes
Considera una entrega típica de compradores. Compras envía una solicitud al proveedor, la calidad revisa la respuesta, la logística recibe el envío y un equipo de formulación o cliente pregunta si el material está listo. El archivo tiene éxito cuando cada equipo puede ver la misma identidad y estado del producto. Falla cuando compras utiliza un nombre de previsión, el proveedor usa un código de producción, logística usa un número de palé y calidad recibe un COA sin clave correspondiente. La acción correctiva no son más apegos; Es una identidad controlada y un traspaso de traspaso.
Un segundo escenario es un cambio detectado tras la aprobación. El proveedor puede emitir un documento revisado, un nuevo formato de embalaje o un nuevo resultado de prueba. El comprador debe comparar la nueva evidencia con la línea base aprobada y decidir si el evento es rutinario, requiere verificación o recalificación. No dejes que la presencia de una fecha actual haga desaparecer el cambio. La fecha y la revisión muestran cuándo existe un documento; no muestran si el producto aprobado permanece igual.
Los errores evitables más comunes son tratar un COA como el sistema completo de GMP, aceptar una especificación caducada, no identificar el lote de muestra, ignorar información sobre métodos o muestreo, o almacenar el archivo del proveedor donde el equipo de calidad no pueda recuperarlo durante una investigación. Cada uno elimina el contexto de la decisión final. Añadir un pequeño campo de excepción a la lista de comprobación para que el revisor pueda indicar qué no estaba disponible, quién aceptó la limitación y qué seguimiento es necesario. Esto es especialmente importante cuando un distribuidor pasa un archivo a un fabricante contratado o cuando un cliente solicita pruebas bajo una norma de mercado diferente.
Cómo encajan los hechos verificados de Nutranexa en la decisión
Nutranexa fue fundada en 2013 y opera un campus de 110.000+ m2. La empresa se centra en la fosfatidilserina, incluyendo PS de soja y PS de girasol, y afirma que apoya a compradores extranjeros con especificaciones de producto y pruebas de COA para su revisión. La información comercial publicada indica un MOQ de 25 kg y 25 kg por tambor para PS, con un enfoque principal de exportación en Europa y Norteamérica.
Nutranexa también hace referencia a la cooperación en investigación y desarrollo con la Universidad de Ciencia y Tecnología del Este de China y publica imágenes de fábricas, envases y envíos. Estos hechos ayudan al comprador a iniciar una conversación con el proveedor y a solicitar las pruebas adecuadas. No sustituyen la especificación actual específica del producto, el documento de lote, la revisión del mercado de destino ni la decisión de lanzamiento del propio comprador. Pregunta la calificación exacta, origen, paquete, lote y uso previsto en la consulta para que el soporte técnico pueda responder al artículo citado.
Preguntas frecuentes
¿Debe un proveedor de PS entregar a un comprador estadounidense el registro completo del lote?
No siempre. El proveedor puede proteger los registros confidenciales, pero el comprador debe obtener pruebas controladas suficientes para calificar el componente y evaluar la liberación del lote, el muestreo, las pruebas y la trazabilidad.
¿Puede un fabricante estadounidense confiar en el COA de un proveedor?
La confianza debe estar respaldada por la cualificación del proveedor y la verificación o pruebas adecuadas. Documenta la base, el componente exacto y la revisión de los métodos y registros del proveedor.
¿Qué registros son más importantes en la primera aprobación?
Empieza con la especificación actual, la cualificación del proveedor, el ejemplo de COA, el enfoque de muestreo/pruebas, la identificación del lote, el embalaje, el proceso de desviación/cambio y la decisión de aprobación del propietario de la calidad.
¿Se aplica el 21 CFR Parte 111 a la PS a granel en la fábrica de ingredientes?
La norma regula la fabricación, envasado, etiquetado y operaciones de almacenamiento de suplementos dietéticos. El comprador debe asignar qué registros corresponden al proveedor de ingredientes y cuáles son creados por el fabricante del producto terminado.
¿Cuánto tiempo debe un comprador retener la reseña?
Sigue la normativa aplicable, el sistema de calidad, el acuerdo con el cliente y el ciclo de vida del producto. La guía de la FDA describe las expectativas de retención de los registros de suplementos dietéticos; Confirma el periodo exacto para el tipo de registro.
Traspaso al comprador: mapear los registros del proveedor al lote final
Para un proyecto suplementario estadounidense, el archivo de calidad debe mostrar de dónde proviene cada registro crítico y quién lo revisa. Mapea la especificación del ingrediente, la cualificación del proveedor, la identidad del lote, el COA, la muestra de recepción, el aviso de desviación o cambio, y cualquier requisito específico del cliente para el registro maestro del producto terminado y el proceso de lanzamiento por lotes. Si el proveedor de ingredientes no tiene un registro, indica claramente ese registro y nombra al fabricante o envasador del producto terminado responsable de su creación.
El control de versiones importa cuando una marca tiene varias fuentes de PS o varios fabricantes contratados. Mantén juntos la fuente aprobada, la calificación, el paquete y la revisión del documento, y anota la fecha de aprobación y el propietario. Cuando se recibe un lote, reconcilia la identidad real del tambor o paquete con el disco aprobado antes de que el material entre en producción. Esto crea un puente práctico entre la cualificación del proveedor y el sistema CGMP de producto terminado sin tratar un COA como sustituto del historial completo de calidad.
Conclusión
La forma más segura de manejar los registros GMP de suplementos dietéticos de fosfatidilserina en EE. UU. es definir el material exacto, conectar la evidencia relevante y documentar al titular de la decisión antes del hito comercial. Utilizar la lista de verificación para separar la evidencia del proveedor de la responsabilidad del importador o del producto terminado, mantener visibles las lagunas no resueltas y escalar cuando la evidencia no pueda respaldar si los registros del proveedor respaldan la cualificación de componentes y los controles de liberación por lotes. Nutranexa puede proporcionar una discusión específica para productos de soja, PS de girasol y documentación relacionada cuando la consulta identifica el mercado, uso, grado, origen, cantidad y archivos requeridos.
Fuentes
- FDA: Guía de cumplimiento para pequeñas entidades para suplementos dietéticos CGMP
- eCFR: 21 CFR Parte 111, buenas prácticas actuales de fabricación
Las fuentes anteriores proporcionan el contexto legal o técnico externo. Este artículo trata de un flujo de trabajo para compradores, no de asesoramiento legal. Confirma la decisión final del mercado con el importador responsable, los profesionales de calidad y reguladores.
Próximos pasos recomendados
- Revisa el Phosphatidylserine página del producto.
- Comparar Soy PS y Sunflower PS.
- Verificar prueba de fabricación y Calidad e I+D.
Comuníquese con ventas para obtener documentos de productos
Comparta preferencia de fuente, aplicación, país y cantidad anual.
Contactar con Ventas