
A maioria das auditorias de fornecedores de fabricantes de fosfatidilserina segue um padrão familiar: uma sala de reuniões, uma pilha de certificados, um tour pelos corredores e uma lista de verificação que é satisfeita em ordem semelhante, independentemente do que aconteça no chão de produção. O relatório de auditoria retorna "aceitável", e o comprador aprendeu pouco sobre como esse processo específico transforma a lecitina de soja em um pó PS consistente e de alta ensaio — e onde pode falhar silenciosamente.
Isso importa mais para PS do que para muitos ingredientes. A rota de fabricação é quimicamente exigente: a fosfatidilserina é produzida por conversão enzimática de frações ricas em fosfatidilcolina e fosfatidilcolina, seguida por etapas de purificação, concentração e secagem, onde contaminação cruzada, retransporte residual de enzimas, manuseio de solventes e exposição oxidativa tornam-se riscos vivos. Um auditor que entende o processo pode ler a fábrica como um torneiro experiente lê uma oficina — notando o tambor estacionado fora de um purificador, a mangueira secando em um suporte, o registro de lote assinado em uma sequência que não pode ser real.
Este guia percorre um local de produção de PS em ordem de processo, etapa a etapa, com as observações e perguntas que separam uma auditoria GMP informada de uma visita guiada.
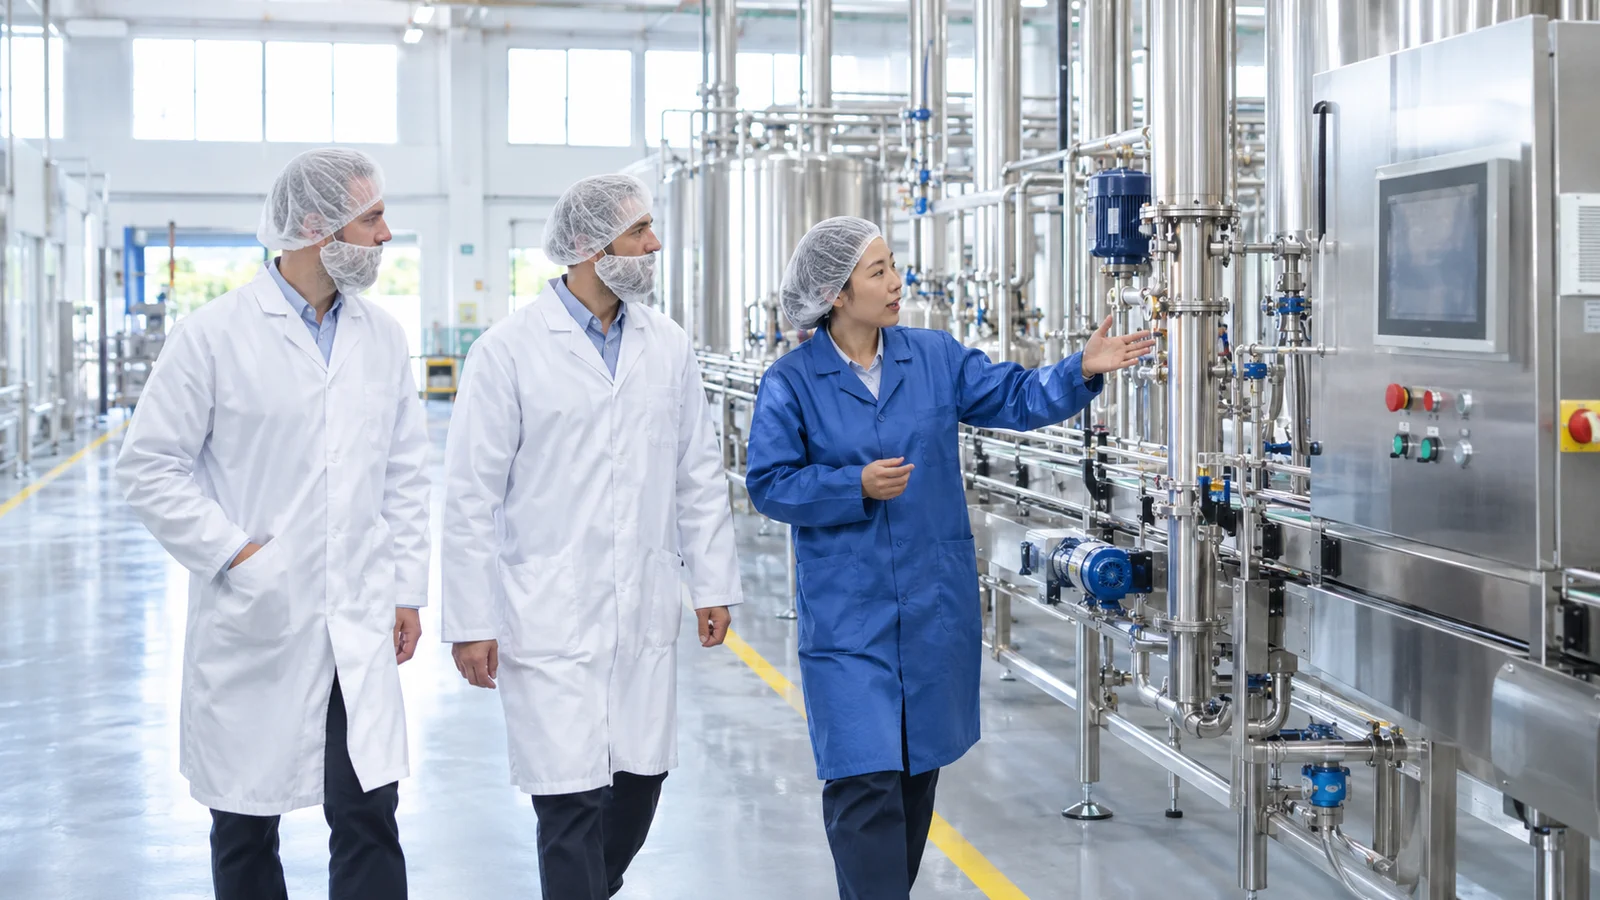
!Auditores de redes de cabelo e jalecos caminhando por uma linha de produção de ingredientes de aço inoxidável Quando a seleção da fonte faz parte da decisão, nosso Fosfatidilserina de soja A página documenta a extração, especificação e documentação por trás da rota da soja.
Por que um guia de processo supera uma auditoria em papel
O jornal diz o que o site diz que faz; O chão diz o que ele faz. Certificados, SOPs e planos HACCP são evidências necessárias, mas também são os artefatos mais fáceis de polir. O processo físico, por outro lado, expõe hábitos: se os operadores realmente seguem a disciplina de toga, se a higiene entre ordens de produção é real ou nominal, se os registros de lote refletem a sequência que você pode assistir acontecendo diante de você.
Para um processo de PS derivado de enzimas especificamente, as questões de auditoria de maior valor ocorrem onde a química encontra as operações — preparação e dosagem enzimática, manuseio de solvente e etanol quando aplicável, purificação cromatográfica, controle de temperatura por concentração e o momento em que o concentrado líquido se torna pó. Um auditor de checklist vê "purificação" como uma linha marcada; Um auditor de processo observa quatro operações unitárias, cada uma com seus próprios modos de falha e suas próprias evidências.
Antes de chegar: documentos para revisar remotamente
Passe suas poucas horas no local observando, não lendo. Solicite o pacote de documentos com duas a três semanas de antecedência e revise-o remotamente: o diagrama de fluxo de processo com pontos críticos de controle marcados, o escopo de certificação de segurança alimentar do local (FSSC 22000, BRCGS ou IFS) e o relatório de auditoria mais recente com não conformidade, o registro mestre de lotes de um lote recente de PS, especificações de enzimas e solventes, resumo de validação de limpeza e — útil — a tendência de COA para os últimos seis a doze lotes de produção, o que revela que o COA de um único lote está escondido.
Venha ao local com um fluxo de processo anotado: três perguntas por etapa que você quer que sejam respondidas por observação, e uma lista curta de registros que você irá extrair em cada etapa, para que a revisão de documentos no local verifique o que você viu, em vez de substituir a visualização.
Caminhando na linha: ingestão de matéria-prima e preparação de lecitina
A auditoria começa efetivamente no depósito, porque a qualidade do PS é limitada pelo que o processo começa. Observe como as frações ricas em lecitina e fosfatidilcolina brutas são recebidas: verificação de identidade com base nas especificações, condição do recipiente, temperatura de armazenamento para lecitina líquida e segregação de materiais de soja contendo alérgenos de qualquer produção não relacionada à soja. Pergunte como um lote de matéria-prima rejeitado é fisicamente impedido de chegar à produção — um palete em quarentena deve ter aparência diferente, não apenas existir em um campo ERP.
Verifique a trilha de documentação de origem para a fração de lecitina: aprovações de fornecedores, status de OGM ou não-OGM e — para compradores que vão para a UE — a cadeia de rastreabilidade por trás das declarações de due diligence da EUDR. Um site que não consegue mostrar de onde veio sua lecitina na última terça-feira não vai oferecer a rastreabilidade de um passo atrás e um passo para frente que seus arquivos exigem.
As etapas de conversão e purificação enzimática
Esse é o cerne da auditoria e onde listas de verificação genéricas ficam silenciosas. Na conversão enzimática, uma enzima fosfolipase transfere serina para a espinha dorsal fosfolipídica; os interesses do auditor são documentação da fonte enzimática e status de grau alimentar, preparação e disciplina de dosagem, tempo de reação e controle de temperatura, e como o desfecho — o grau de conversão para PS — é medido e liberado. Peça para ver o registro de lotes de um lote recente junto com o gráfico de controle para eficiência de conversão: um processo que se aproxima do limite de especificação libera lotes que são tecnicamente compatíveis e comercialmente frágeis.
A purificação e a concentração aumentam o manuseio de solventes e a exposição térmica. Quando etanol ou outros solventes de grau alimentício forem usados, revise os controles de recuperação e solvente residual, e compare com os resultados de solventes residuais que você vê nos COAs. Por meio de concentração e quaisquer etapas de secagem em solução, observe os tetos de temperatura e os tempos de retenção — materiais lipídicos pagam pelo abuso de calor em valor de peróxido posteriormente. Depois, pergunte o que acontece com material fora da especificação: um local com um procedimento de reformulação ou descarte confiável demonstra controle.
Secagem, moagem, mistura e manuseio de pó
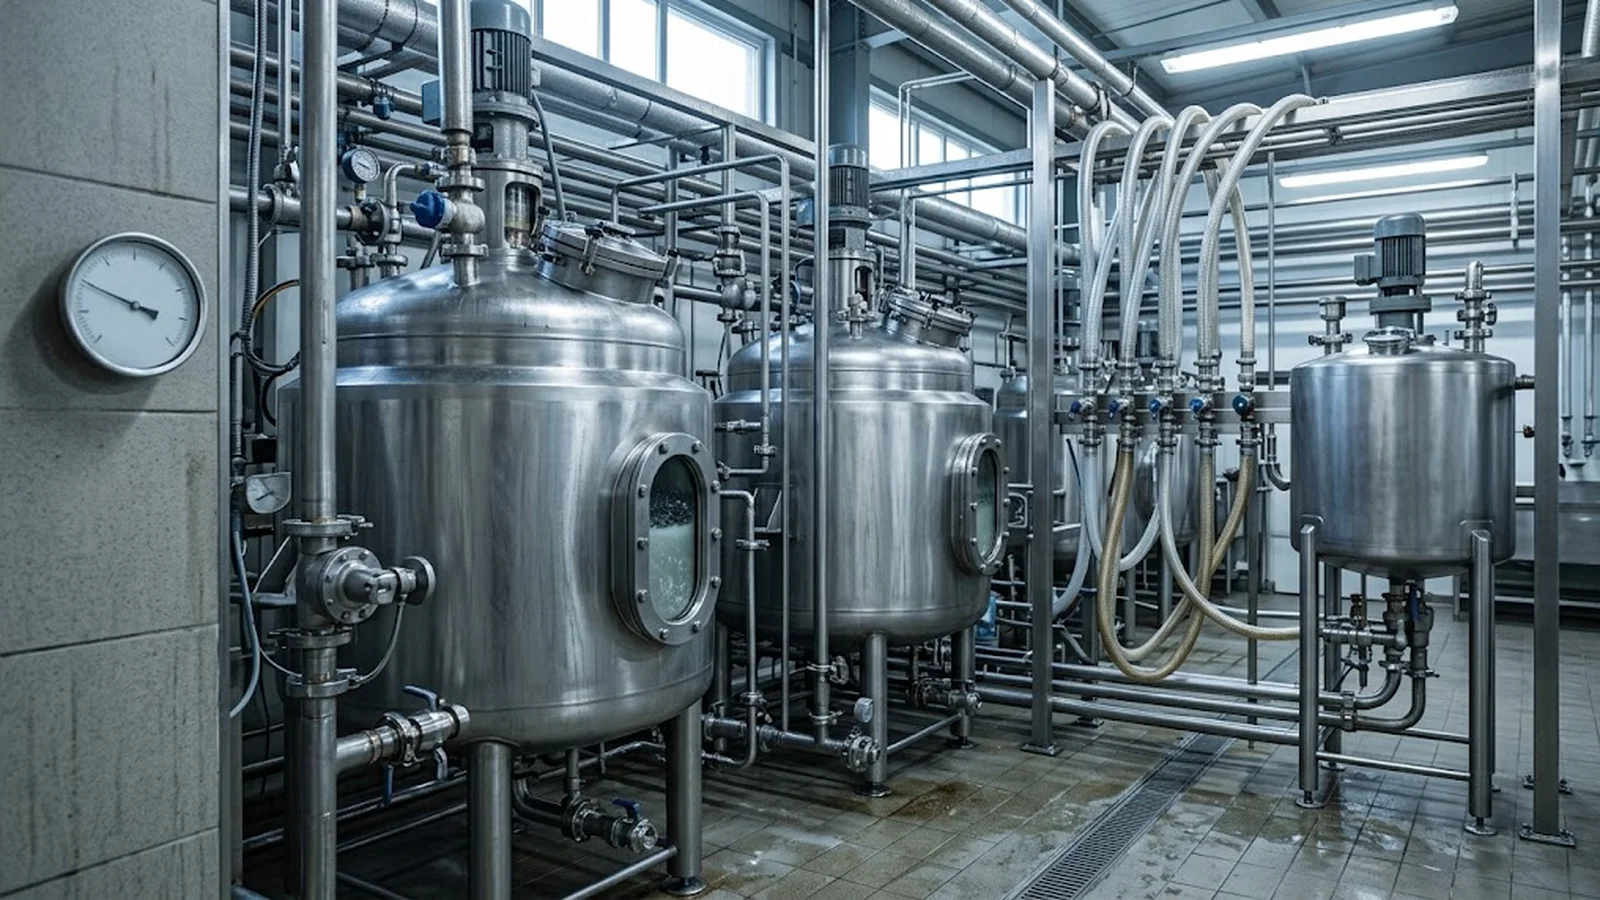
A transição do concentrado líquido para os concentrados de pó acabados envolve riscos em um pequeno número de salas. Observe a operação de secagem por pulverização ou vácuo: filtração do ar de entrada, registro das temperaturas de secagem e como o secador é limpo entre os produtos — esse é um ponto clássico de contato cruzado com alérgenos se o local roda múltiplos produtos de fosfolipípidos ou proteínas. Acompanhe o pó através da moagem, peneiração e mistura: ímãs ou telas de controle metálico, verificações de integridade da peneira e a validação da mistura que apoia a uniformidade do ensaio que seu COA assume.
A disciplina no manuseio da pólvora é reveladora. Observe como os operadores amostram o pó, como o produto aberto é protegido e se os controles ambientais da sala — especialmente a umidade — são monitorados contra limites definidos, em vez de lidos ocasionalmente. Termine observando o empacotamento nos tambores de fibra e nos forros de alumínio que você realmente receberá: verificação de limpeza de nitrogênio, verificações de integridade do selo e a reconciliação de etiquetas que conecta o tambor ao disco do lote.
Validação de limpeza, integridade de dados e o laboratório de controle de qualidade
Três funções de suporte transformam uma auditoria adequada em uma reveladora. Validação de limpeza: peça o protocolo e a pior justificativa possível, depois vá até o equipamento coberto e compare estados limpos. Integridade dos dados: escolha um registro lote e rastreie uma fonte de dados bruta até sua origem; Registros originais devem ser atribuíveis, legíveis e contemporâneos, e um auditor que traça uma linha geralmente aprende mais do que um que lê dez resumos. O laboratório de QC: revisão da calibração, verificação do método HPLC para ensaio PS, armazenamento de amostras de retenção e registros fora da especificação. Um laboratório de QC que mantém seus padrões e sua biblioteca de amostras em ordem tende a pertencer a uma planta que faz o mesmo.
Reunião de encerramento e acompanhamento da auditoria
Feche a auditoria no mesmo dia, enquanto as observações ainda estão recentes. Apresentar os achados por risco, distinguir maior de menor e concordar com os prazos de ação corretiva com os proprietários e datas por escrito. Depois, julgue a resposta: um bom fornecedor trata as descobertas como consultoria gratuita e devolve CAPAs respaldadas por evidências; uma defensiva negocia a redação. Avalie o local, arquive o relatório no registro de qualificação e deixe que os resultados moldem seu próximo escopo de auditoria e sua enfênção na inspeção de entrada até o fechamento dos CAPAs.
Perguntas frequentes
P: Quanto tempo deve levar uma auditoria do fabricante da PS no local?
R: Um dia inteiro é realista para uma análise focada do processo em um único local de produto, com um segundo meio dia para o laboratório de QC e verificação de documentos. Locais que produzem múltiplas categorias de fosfolipídios, ou auditorias de qualificação pela primeira vez, normalmente justificam dois dias.
P: Preciso de um químico de processos na equipe de auditoria?
R: Isso ajuda bastante. As etapas de conversão e purificação envolvem questões específicas da química — documentação da atividade enzimática, pontos finais de conversão, caminhos de solvente residual — que um auditor generalista de checklist tende a pular. Se você não tem conhecimento interno, um auditor contratado com experiência em processos lipídicos se paga na primeira auditoria.
P: Qual é a coisa mais reveladora para verificar no chão de produção?
R: Observe uma assinatura de lote sendo criada em tempo real e depois rastreie de trás para os dados brutos. Registros em tempo real correspondem às operações observadas; registros reconstruídos raramente o fazem. As descobertas de integridade dos dados preveem a maturidade do sistema de qualidade melhor do que qualquer certificado.
P: Uma auditoria de certificação de terceiros pode substituir minha própria auditoria presencial?
R: Não. FSSC 22000, certificados BRCGS ou IFS confirmam uma linha de base do sistema de gestão, mas não avaliam riscos específicos do fornecedor: sua especificação, seus requisitos de alérgeno e origem, seu sistema de embalagem. Use a revisão do escopo da certificação para focar sua própria auditoria no que só você se importa.
Conclusão
Uma auditoria GMP com fosfatidilserina cobra seu custo quando segue o processo, e não a lista de verificação. Percorra a linha na ordem de produção — ingestão e armazenamento de lecitina, conversão, purificação e concentração de enzimas, secagem, manuseio e embalagem de pó — e em cada etapa pergunte o que pode falhar aqui, qual registro mostraria isso e o que você pode observar agora. Prepare-se remotamente para que suas horas no local sejam para observação, rastreie pelo menos um registro de lote de ponta a ponta para garantir a integridade dos dados e converta os achados em ações corretivas datadas e próprias, em vez de observações educadas. Compradores que auditam dessa forma retornam das visitas ao local com algo que os certificados não conseguem fornecer: um modelo mental funcional de como seu PS é realmente feito e onde o próximo problema apareceria primeiro. Quando você estiver pronto para passar da lista de verificação para a cotação, Entre em contato com nossa equipe com a nota, fonte e conjunto de documentos descritos acima.
Fontes
- FDA — Suplemento alimentar CGMP, 21 CFR Parte 111, requisitos de fabricação e controle de qualidade: https://www.ecfr.gov/current/title-21/chapter-I/subchapter-B/part-111
- Contexto das Boas Práticas de Fabricação da UE para ingredientes alimentícios — Regulamento (CE) nº 183/2005 sobre ração/higiene alimentar e expectativas de BPG baseadas em Anexos: https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX%3A32005R0183
- GFSI — esquemas reconhecidos de certificação de segurança alimentar (FSSC 22000, BRCGS, IFS) escopo e contexto de auditoria: https://mygfsi.com/
- ICH — Q7 Guia de Boas Práticas de Manufatura (princípios aplicáveis à disciplina de auditoria enzimática e de processos): https://database.ich.org/sites/default/files/Q7%20Guideline.pdf
Perfil de comprador
Para quem é este guia
Este guia foi escrito para os perfis de comprador abaixo. Abra o seu perfil para ver os graus, documentos e próximos passos adequados, ou envie-nos os seus requisitos diretamente.
Próximas etapas recomendadas
- Revise o Phosphatidylserine página do produto.
- Comparar Soy PS e Sunflower PS.
- Verifique prova de fabricação e Qualidade e P&D.
Entre em contato com o departamento de vendas para obter documentos do produto
Compartilhe preferência de fonte, aplicação, país e quantidade anual.
Contato de vendas