
Un lote de fosfatidilserina en cuarentena con un ensayo disputado es una de las situaciones más costosas en la adquisición de ingredientes: la producción está esperando, el proveedor defiende su COA, tu laboratorio externo confía en su número, y cada semana de retraso cuesta más que las pruebas. La mayoría de estas disputas se prolongan porque nadie estableció primero qué miden realmente los dos resultados.
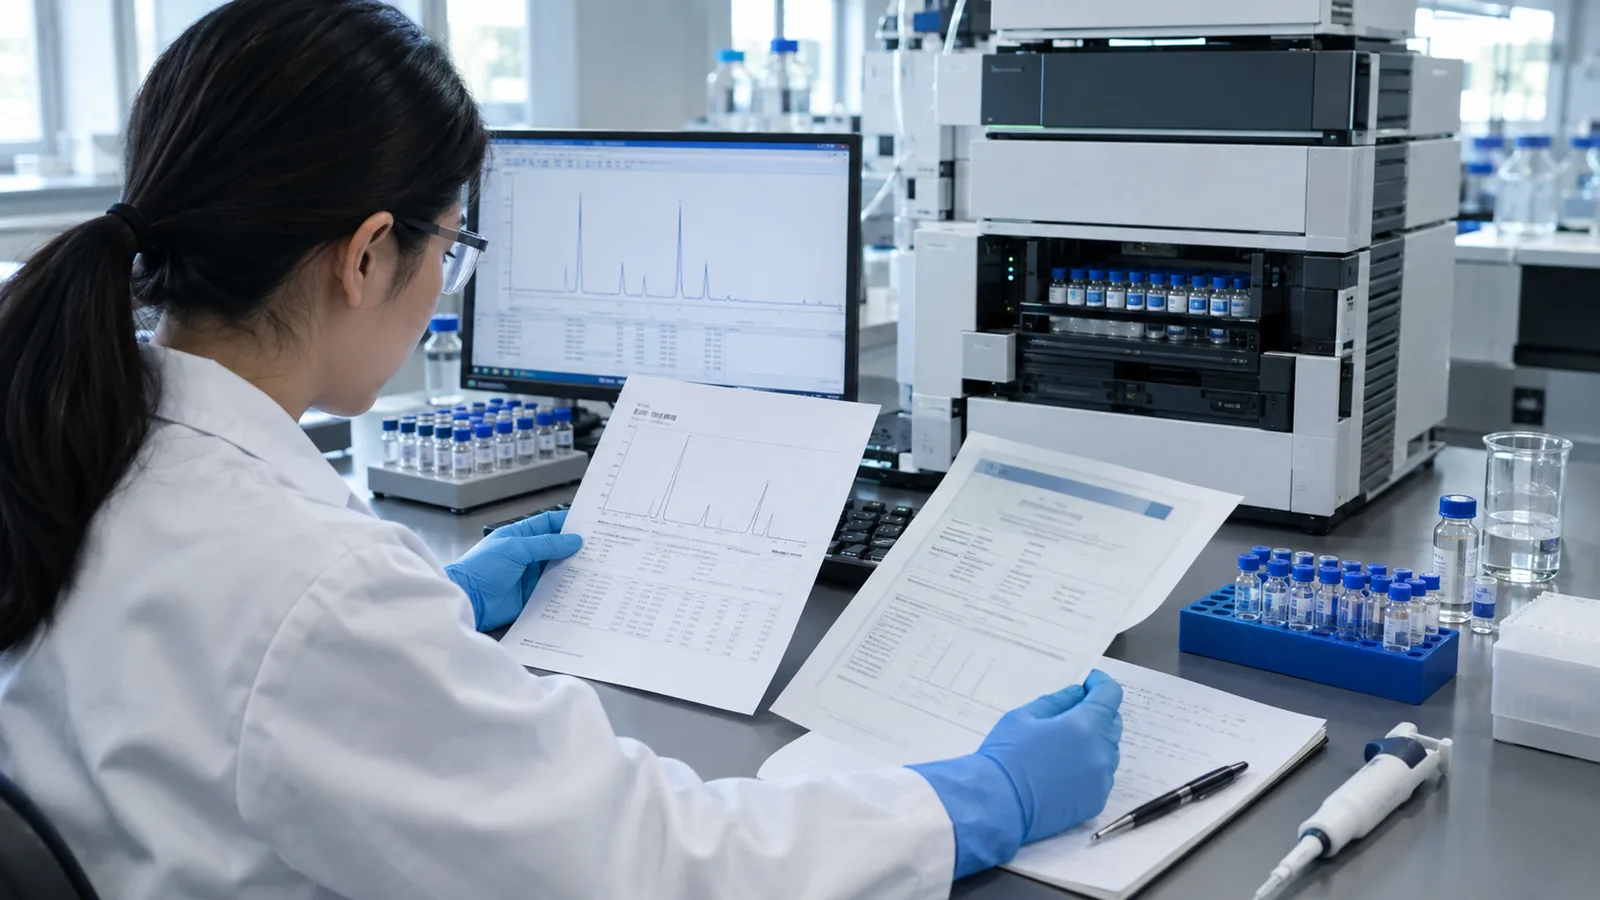
Las discrepancias tienen un conjunto pequeño de causas: métodos diferentes, diferentes bases muestrales, identidad muestral o un lote genuinamente no conforme. Un protocolo que recorra esas causas en orden convierte una discusión de semanas en una investigación de dos semanas con un resultado documentado. Donde la cualificación de proveedores es el siguiente paso, nuestro Resumen de la fabricación documenta la instalación, los controles de procesos y los registros de lotes detrás de cada lote.
Por qué PS no está de acuerdo: El panorama de métodos detrás del COA
El contenido de fosfatidilserina no se mide de una sola manera en toda la industria. Los COA de los proveedores suelen informar ensayos mediante métodos enzimáticos o colorimétricos basados en fósforo, métodos cromatográficos con detección por evaporación o ultravioleta, o un cálculo a partir de correcciones de fósforo total y fosfatidilcolina/inositol. Estos enfoques no producen números idénticos en la misma pólvora; Las diferencias de varios puntos porcentuales entre familias de métodos son normales, y cada una tiene su propio sesgo contra diferentes mezclas de fosfolípidos.
Dos factores estructurales hacen que la PS sea más propensa a disputas que la mayoría de los activos:
- Los estándares de referencia para fosfatidilserina son caros y menos universalmente disponibles que para los activos convencionales, por lo que la calidad de calibración varía entre laboratorios.
- El "contenido de fosfatidilserina" puede reportarse como PS puro, como complejo fosfolípido, o en base a seco frente a tal cual: una diferencia de humedad del 5% mueve un ensayo del 50% en 2,5 puntos absolutos sin ningún cambio químico.
Por eso la primera pregunta en cualquier disputa no es "de quién es el laboratorio correcto", sino "¿son estos dos números la misma medida?".
Paso uno: Confirma que estás comparando los mismos números
Antes de volver a hacer pruebas, construye una tabla de comparación con cuatro filas: método (nombrado, no "HPLC"), base de informes (tal cual o en seco), definición unitaria (PS puro frente a complejo) y límite de especificación con su base. Extrae el método completo del proveedor —o al menos su resumen del método— y el método de tu laboratorio externo, y colócalos uno al lado del otro.
Victorias comunes en este paso:
- El proveedor informó de base seca, tu laboratorio informó tal cual (o al revés): la discrepancia se reduce o desaparece tras la corrección de humedad respecto al resultado de agua del propio COA.
- El proveedor informó del complejo fosfolípido, tu laboratorio cuantificó la PS pura — una descoordinación definicional, no un fallo.
- Ambos informes dicen "HPLC" pero con diferentes criterios de detección y calibración distintos — una diferencia real de método que requiere una prueba directa, no una comparación directa.
Documenta el resultado de cualquier manera. Si la discrepancia está completamente explicada, cierra con una conciliación por escrito y corrige la especificación de compra para indicar explícitamente la base: esa brecha de especificación es la causa raíz.
Paso dos: Muestreo e identidad de la muestra
Si los números eran comparables y aún no coinciden, verifica las muestras. Los fosfolípidos en polvo pueden ser heterogéneos tras un largo tránsito oceánico: los aceites y finos migran, y una cuchara desde la tapa del tambor no es un promedio de tambor. Comprobar:
- Qué contenedor y qué lugar de muestreo recibió cada laboratorio; El muestreo incrementado a través del tambor con un plan documentado supera a un solo grabador.
- Integridad de la muestra: temperatura de tránsito para un contenedor de verano, re-sellado, tiempos de retención. Una muestra oxidada o desplazada por humedad puede ser legítimamente diferente a la referencia retenida.
- Cadena de custodia: números de lote, etiquetas de submuestra y registros de transferencia. Una submuestra mal etiquetada produce una respuesta segura pero incorrecta.
Si la práctica de muestreo es sospechosa, la resolución es una muestra nueva, conjunta y documentada — extraída según un plan acordado, dividida en tres conjuntos sellados (proveedor, comprador, árbitro), con la custodia firmada en cada entrega.
Paso Tres: La Prueba de Muestra de Retención
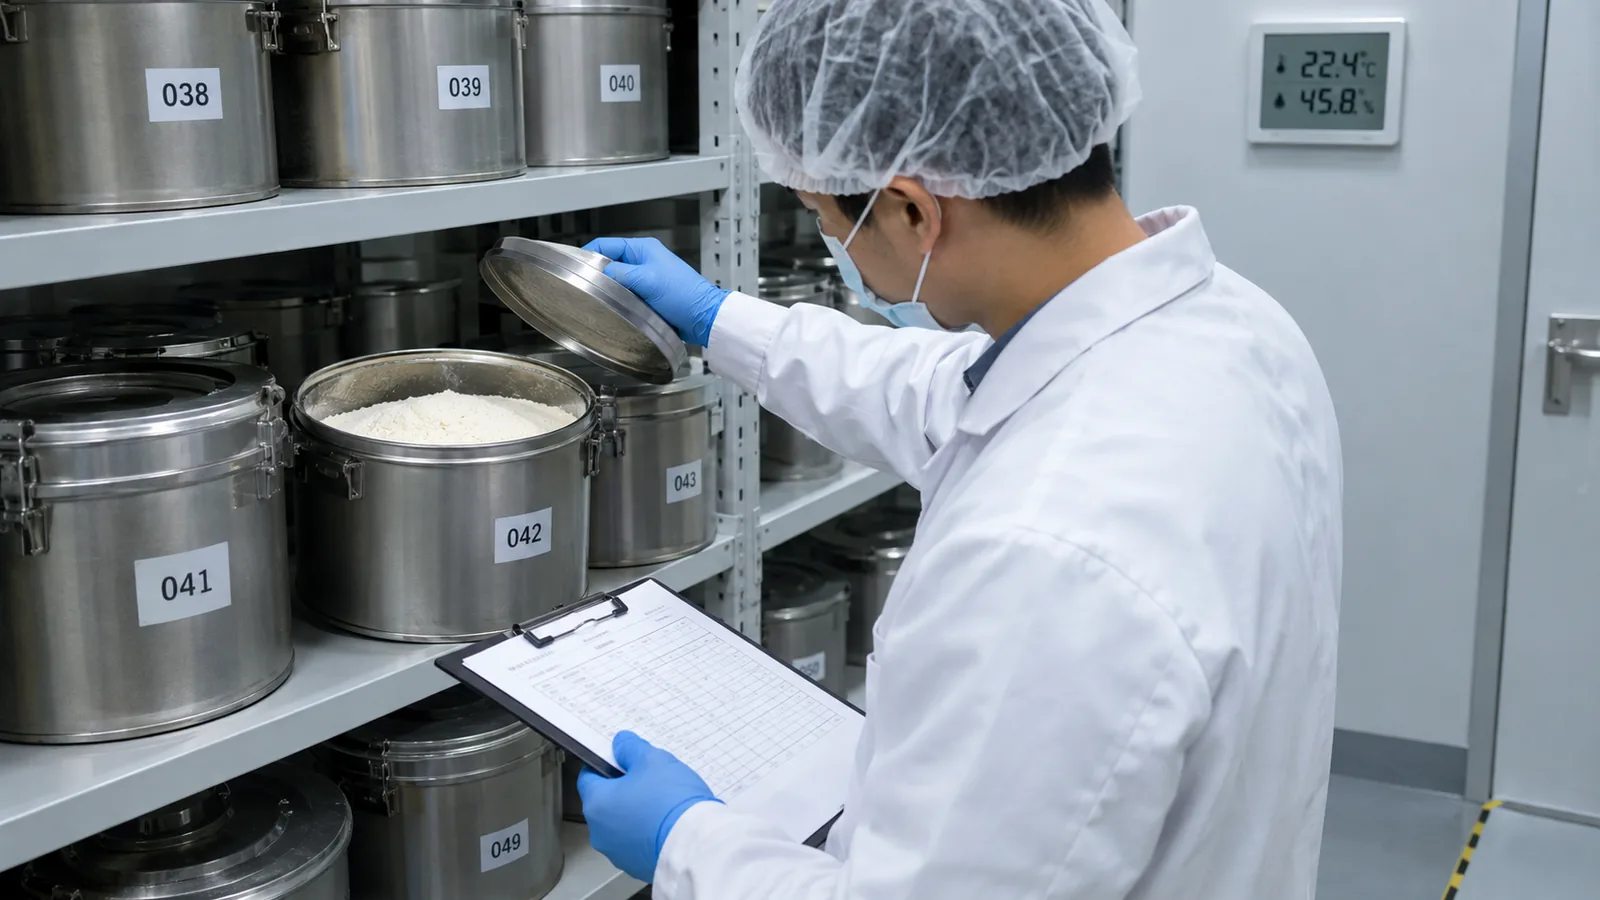
La muestra de retención del proveedor del mismo lote es el experimento ancla: se extrajo en el momento de la liberación, se almacenó bajo condiciones controladas y representa lo que el proveedor certificó. Envíala — con etiqueta ciega si el proveedor está de acuerdo — a un laboratorio externo acreditado ISO/IEC 17025 utilizando un método que ambas partes acepten de antemano.
La matriz de retest que resuelve la mayoría de disputas en una ronda:
- Muestra de retención, método de referencia acordado — evalúa el resultado de liberación y calibración del proveedor.
- Tu muestra original disputada, mismo método de revisor — prueba si el lote difiere de su retención.
- La humedad en ambos — pone todo en una sola base.
A continuación, se siguen tres patrones de resultado. La retención pasa y tu muestra falla: el lote cambiado en el transporte o tu muestra no es representativa — investiga la logística y el muestreo antes de condenar la química. Ambos fallan por el método de revisor: el lote no conforme; Moverse a la disposición. Ambos pasan: el método o calibración de tu laboratorio original estaba mal — cierra la disputa y vuelve a calificar ese método.
Ramas de causa raíz: artefacto de método, error de muestreo o fallo real
Escribe la conclusión en una de tres ramas, porque cada una impulsa una acción diferente:
- Artefacto de método: los resultados se reconcilian una vez que la base, el método y la calibración están alineados. Acción: modificar la especificación de compra para nombrar el método, la base y la unidad; acordar el laboratorio revisor para futuras verificaciones; No hay mucha acción.
- Error de muestreo o logística: la retención cumple, el lote entregado no (o el muestreo no estaba documentado). Acción: protocolo conjunto de muestreo para futuros lotes; revisar el embalaje y la temporada de transporte; Prueba los tambores restantes individualmente para vincular a la población afectada antes de cualquier decisión de uso.
- No conformidad genuina: el método del revisor confirma que el lote entregado no cumple con la especificación. Acción: rechazar o ceder según el acuerdo de calidad; el proveedor investiga la causa raíz bajo CAPA; Consulta el historial de estabilidad de retención y los lotes vecinos que te han llegado.
Disposición, asignación de costes y el rastro documental
Las decisiones de disposición corresponden al sistema de calidad del comprador: rechazar, aceptar con justificación documentada o rehacer el trabajo a coste del proveedor cuando sea físicamente posible. Lo que no debería ocurrir es "aceptar y seguir adelante" sin una justificación escrita: según el GMP de suplementos dietéticos estadounidenses, tu decisión de liberación depende de tu propia verificación, y la legislación alimentaria de la UE exige que la verificación del operador esté documentada.
La asignación de costes debe seguir la cláusula de disputa del acuerdo de calidad; donde no existe, el valor por defecto defendible es: cada parte tiene su propia prueba original; La prueba de revisión del árbitro se paga según la posición de la parte que el resultado del árbitro rechaza, o se divide cuando la causa raíz es una ambigüedad compartida en la especificación. Archiva la conciliación — tabla comparativa, informes de los árbitros, registros de custodia, causa raíz, disposición — en el archivo de calificación del proveedor; Se convierte en evidencia de un proceso de verificación controlado en tu próxima auditoría.
Redactar la especificación para que la próxima disputa sea barata
Cada disputa termina con una enmienda a la especificación. Las cuatro cláusulas que impiden la recurrencia:
- Método de ensayo denominado (o una lista de métodos aceptables declarados) con la base de reporte — tal cual o seca — indicada en la misma línea que el límite.
- Unidad definida: fosfatidilserina pura frente a compleja, con lo que se excluye de la cuantificación.
- Un laboratorio de árbitros nombrado y un método de árbitro para disputas, acordados de antemano.
- Cláusula de disputa: muestreo conjunto, acceso a muestras de retención, alcance de reprueba, tiempo y asignación de costes.
Preguntas frecuentes
P: ¿Por qué varían los resultados del ensayo de fosfatidilserina entre laboratorios?
R: Diferentes familias de métodos — enzimáticas o basadas en fósforo frente a cromatografas con diferentes estándares de detección y calibración — además de diferencias en la base de reporte (tal cual frente a seca) y definiciones de unidades (PS puro frente a complejo). Las diferencias de varios puntos porcentuales entre familias de método son normales.
P: ¿Cuál es el primer paso cuando un resultado de un tercero contradice el COA del proveedor?
R: Elabora una tabla comparativa: métodos nombrados, base de humedad, definición de unidades y base de especificaciones. Muchas disputas se cierran en este paso porque los dos números nunca midieron lo mismo.
P: ¿Por qué volver a analizar la muestra de retención del proveedor?
R: Se extrajo al liberar bajo almacenamiento controlado, por lo que separa "el lote falló" de "el lote cambió o la muestra no era representativa". Un pase de retención con fallo en el lote entregado apunta a un tránsito o muestreo; ambos fallos bajo un método de referencia confirman la no conformidad.
P: ¿Quién paga por volver a analizar un lote en disputa?
R: Según la cláusula de disputa del acuerdo de calidad, si existe alguna. De lo contrario, un incumplimiento defendible: cada parte soporta sus propios costes originales, y la nueva prueba del árbitro se carga a la parte cuya posición el resultado del árbitro rechaza, o se divide si la causa raíz fue una ambigüedad compartida en la especificación.
P: ¿Cuándo se considera una discrepancia un rechazo?
R: Cuando el lote entregado falla, el método de referencia acordado sobre una muestra representativa y debidamente documentada — después de la alineación del método y la base. Luego la disposición sigue tu sistema de calidad y el proveedor se encarga de la causa raíz y CAPA.
Conclusión
Una discrepancia entre COA y laboratorio sobre fosfatidilserina es una investigación, no un argumento. Alinea primero los números — método, base, unidad — luego prueba la identidad de la muestra, y después ejecuta la reprueba de retención frente a entrega bajo un método de referencia acordado. Una ronda estructurada resuelve la mayoría de las disputas y te dice si la respuesta es una enmienda a la especificación, una corrección de muestra o un lote rechazado.
Los compradores que resuelven estas situaciones más rápido son quienes escribieron el método, la base y la cláusula de referencia en la especificación antes de la primera disputa — el momento más barato para hacerlo es hoy. Cuando estés listo para pasar de la lista de verificación a la cotización, Contacta con nuestro equipo con la calificación, fuente y conjunto de documentos descritos anteriormente.
Fuentes
- Administración de Alimentos y Medicamentos de EE. UU. (FDA) — Buenas prácticas actuales de fabricación para suplementos dietéticos, requisitos de pruebas y especificaciones (21 CFR Parte 111): https://www.fda.gov/food/current-good-manufacturing-practice-cgmp-dietary-supplements
- ISO/IEC 17025:2017 — Requisitos generales para la competencia de los laboratorios de ensayo y calibración: https://www.iso.org/standard/66912.html
- AOAC International — Métodos Oficiales de Análisis y programas de pruebas de competencia en laboratorio: https://www.aoac.org/
- Comisión Europea — Reglamento (CE) nº 178/2002, Ley General de Alimentos (obligaciones de verificación y trazabilidad de los operadores): https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX%3A32002R0178
- Farmacopea de los Estados Unidos (USP) — Capítulos y normas de referencia sobre suplementos dietéticos: https://www.usp.org/dietary-supplements
Perfil de comprador
A quién va dirigida esta guía
Esta guía está dirigida a los perfiles de comprador que aparecen a continuación. Abra su perfil para ver las calidades, los documentos y los siguientes pasos, o envíenos sus requisitos directamente.
Próximos pasos recomendados
- Revisa el Phosphatidylserine página del producto.
- Comparar Soy PS y Sunflower PS.
- Verificar prueba de fabricación y Calidad e I+D.
Comuníquese con ventas para obtener documentos de productos
Comparta preferencia de fuente, aplicación, país y cantidad anual.
Contactar con Ventas