
Un lot de phosphatidylsérine en quarantaine avec un test contesté est l’une des situations les plus coûteuses lors de l’approvisionnement en ingrédients : la production attend, le fournisseur défend son COA, votre laboratoire tiers est confiant en son nombre, et chaque semaine de retard coûte plus cher que les tests. La plupart de ces disputes traînent car personne n’a d’abord établi ce que les deux résultats mesurent réellement.
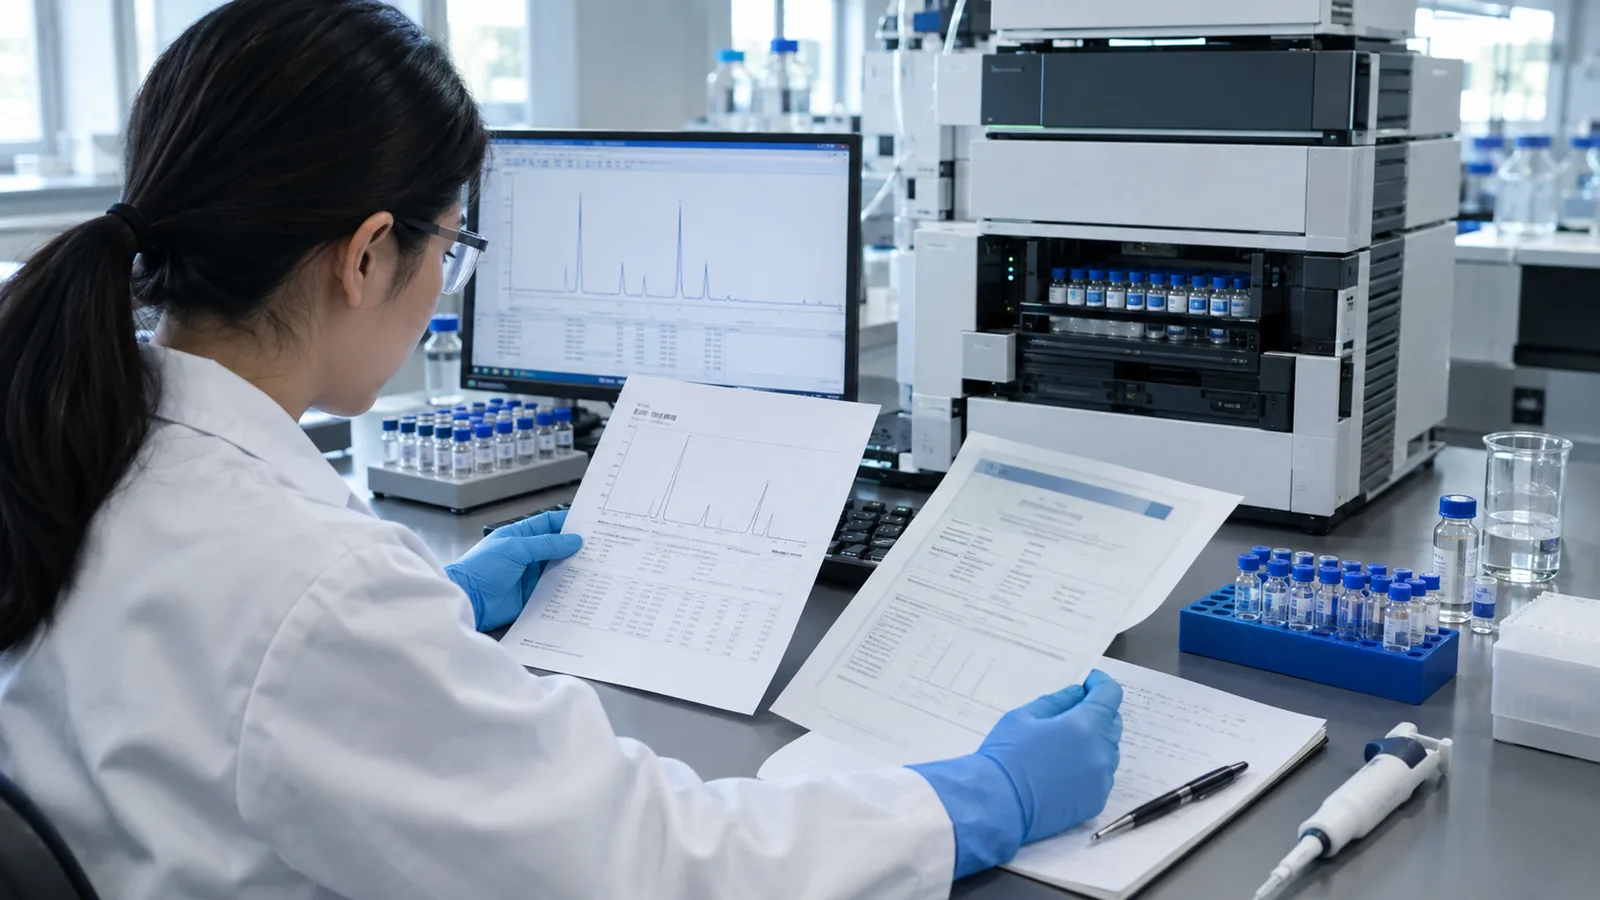
Les divergences ont un petit ensemble de causes — méthodes différentes, bases d’échantillons différentes, identité d’échantillon, ou un lot véritablement non conforme. Un protocole qui suit ces causes dans l’ordre transforme une dispute de plusieurs semaines en une enquête de deux semaines avec un résultat documenté. Là où la qualification des fournisseurs est l’étape suivante, notre Aperçu de la fabrication documente l’installation, les contrôles de processus et les enregistrements de lots derrière chaque lot.
Pourquoi PS n’est pas d’accord : Le paysage méthodique derrière le COA
La teneur en phosphatidylsérine n’est pas mesurée dans un sens unique dans l’industrie. Les COA des fournisseurs rapportent généralement des tests par méthodes enzymatiques ou colorimétriques à base de phosphore, des méthodes chromatographiques avec détection par évaporation ou ultraviolet, ou un calcul à partir de corrections totales de phosphore et phosphatidylcholine/inositol. Ces approches ne produisent pas de chiffres identiques sur la même poudre ; Les différences de plusieurs points de pourcentage entre les familles de méthodes sont normales, et chacune présente son propre biais contre différents mélanges de phospholipides.
Deux facteurs structurels rendent la PS plus sujette aux disputes que la plupart des actifs :
- Les normes de référence pour la phosphatidylsérine sont coûteuses et moins universellement disponibles que pour les actifs courants, donc la qualité de l’étalonnage varie selon les laboratoires.
- La « teneur en phosphatidylsérine » peut être rapportée comme une PS pure, sous forme de complexe phospholipidique, ou sur une base sèche versus telle quelle — une différence d’humidité de 5 % fait avancer un test à 50 % de 2,5 points absolus sans aucun changement chimique.
C’est pourquoi la première question dans tout débat n’est pas « quel laboratoire a raison » mais « ces deux chiffres sont-ils la même mesure ? »
Première étape : Confirmez que vous comparez les mêmes chiffres
Avant tout nouveau test, construisez une table comparative avec quatre lignes : méthode (nommée, pas « HPLC »), base de rapport (telle telle ou sèche), définition des unités (PS pur versus complexe) et limite de spécification avec sa base. Extraisez la méthode complète du fournisseur — ou du moins son résumé de méthode — ainsi que celle de votre laboratoire tiers, et mettez-les côte à côte.
Victoires courantes à cette étape :
- Le fournisseur a déclaré la base sèche, votre laboratoire a rapporté tel quel (ou inversement) — l’écart diminue ou disparaît après correction d’humidité par rapport au résultat de l’eau du COA.
- Le fournisseur a signalé le complexe phospholipidique, votre laboratoire a quantifié la PS pure — un décalage définitif, pas un échec.
- Les deux rapports indiquent « HPLC » mais avec des standards de détection et d’étalonnage différents — une vraie différence de méthode qui nécessite un test direct, pas une comparaison de bureau.
Documentez le résultat dans tous les cas. Si l’écart est entièrement expliqué, terminez par une réconciliation écrite et corrigez la spécification d’achat pour indiquer explicitement la base — cet écart de spécification est la cause profonde.
Étape deux : Échantillonnage et identité de l’échantillon
Si les chiffres étaient comparables et qu’ils ne sont toujours pas d’accord, vérifiez les échantillons. Les phospholipides en poudre peuvent être hétérogènes après un long transit océanique — les huiles et les fins migrent, et une cuillère du dessus du tambour n’est pas une moyenne de tambour. À vérifier :
- Quel conteneur et quel lieu d’échantillonnage chaque laboratoire a reçu ; l’échantillonnage par incréments sur le tambour avec un plan documenté bat une seule prise.
- Intégrité de l’échantillon : température de transit pour un conteneur d’été, re-scellement, temps de réserve. Un échantillon oxydé ou déplacé par l’humidité peut légitimement tester différemment de la référence conservée.
- Chaîne de possession : numéros de lot, étiquettes de sous-échantillons et enregistrements de transfert. Un sous-échantillon mal étiqueté donne une réponse confiante mais erronée.
Si la pratique de l’échantillonnage est suspecte, la résolution est un nouvel échantillon commun et documenté — prélevé selon un plan convenu, divisé en trois ensembles scellés (fournisseur, acheteur, arbitre), avec la garde signée à chaque remise de données.
Troisième étape : Le retest de l’échantillon de rétention
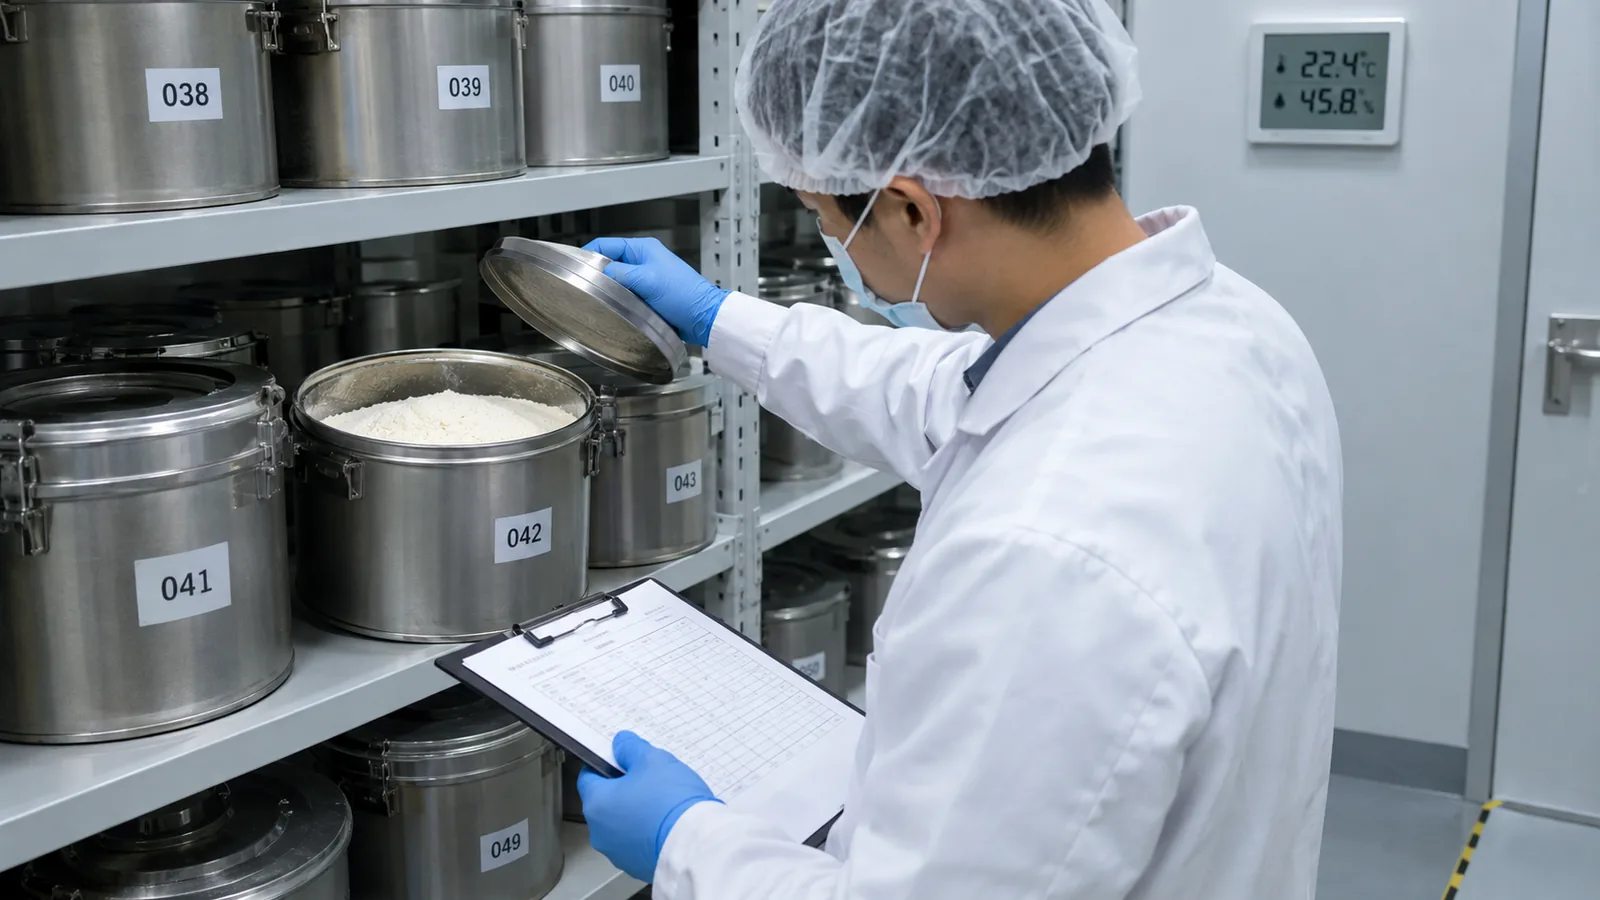
L’échantillon de rétention du fournisseur provenant du même lot est l’expérience d’ancrage : il a été prélevé à la libération, stocké dans des conditions contrôlées, et représente ce que le fournisseur a certifié. Envoyez-le — en cas d’étiquette aveugle si le fournisseur accepte — à un laboratoire tiers accrédité ISO/IEC 17025 en utilisant une méthode que les deux parties acceptent à l’avance.
La matrice de retest qui résout la plupart des différends en un seul tour :
- Échantillon de rétention, méthode d’arbitre convenue — teste le résultat de libération du fournisseur et son calibration.
- Votre échantillon contesté initial, même méthode d’arbitre — testez si le lot diffère de sa rétention.
- L’humidité sur les deux — cela met tout sur une seule base.
Trois schémas de résultats suivent. La rétention passe et votre échantillon échoue : le lot a changé pendant le transport ou votre échantillon n’est pas représentatif — renseignez-vous sur la logistique et l’échantillonnage avant de condamner la chimie. Les deux échouent selon la méthode du référent : le terrain est non conforme ; Passer à la disposition. Les deux passent : la méthode ou la calibration de votre laboratoire d’origine était erronée — clôturez le litige et requalifiez cette méthode.
Branches de cause racine : artefact de méthode, erreur d’échantillonnage ou défaillance réelle
Écrivez la conclusion en trois branches, car chacune entraîne une action différente :
- Artefact de la méthode : les résultats se réconcilient une fois que la base, la méthode et l’étalonnage sont alignés. Action : modifier la spécification d’achat pour nommer la méthode, la base et l’unité ; accepter le laboratoire de référence pour une vérification future ; Pas d’action de terrain.
- Erreur d’échantillonnage ou logistique : la rétention est conforme, le lot livré non (ou l’échantillonnage n’était pas documenté). Action : protocole d’échantillonnage conjoint pour les futurs lots ; revoir les emballages et la saison du transport ; Tester individuellement les tambours restants pour lier la population affectée avant toute décision d’utilisation.
- Non-conformité réelle : la méthode du référent confirme que le lot livré ne respecte pas la spécification. Action : rejeter ou concevoir conformément à l’accord de qualité ; le fournisseur enquête sur la cause profonde selon la CAPA ; Vérifiez l’historique de stabilité de rétention et les lots voisins expédiés chez vous.
Distribution, répartition des coûts et trace écrite
Les décisions de disposition relèvent du système qualité de l’acheteur : rejeter, accepter avec justification documentée, ou retravailler au coût du fournisseur lorsque cela est physiquement possible. Ce qui ne devrait pas arriver, c’est « accepter et passer à autre chose » sans justification écrite — selon les GMP américains de compléments alimentaires, votre décision de libération repose sur votre propre vérification, et la législation alimentaire européenne exige que la vérification de l’opérateur soit documentée.
L’allocation des coûts doit suivre la clause de contestation de l’accord de qualité ; là où il n’y en a pas, la norme défendable est : chaque partie porte son propre test initial ; Le retest par l’arbitre est payé selon la position de la partie rejetée par le résultat de l’arbitre, ou se divise lorsque la cause profonde est une ambiguïté partagée de la spécification. Classez la conciliation — tableau de comparaison, rapports des arbitres, dossiers de garde, cause profonde, disposition — dans le dossier de qualification du fournisseur ; Cela devient la preuve d’un processus de vérification contrôlé lors de votre prochain audit.
Rédiger le cahier des charges pour que le prochain litige soit peu coûteux
Chaque litige se termine par un amendement de spécification. Les quatre clauses qui empêchent la récidive :
- Méthode d’essai nommée (ou liste de méthodes acceptables déclarées) avec la base de déclaration — telle quelle ou sèche — indiquée sur la même ligne que la limite.
- Unité définie : phosphatidylsérine pure contre complexe, avec ce qui est exclu de la quantification.
- Un laboratoire d’arbitres nommé et une méthode d’arbitrage pour les différends, convenus à l’avance.
- Une clause de contestation : échantillonnage conjoint, accès à l’échantillon de rétention, portée du retest, calendrier et allocation des coûts.
FAQ
Q : Pourquoi les résultats des tests de phosphatidylsérine diffèrent-ils selon les laboratoires ?
R : Différentes familles de méthodes — enzymatiques ou à base de phosphore versus chromatographes avec différents standards de détection et d’étalonnage — plus des différences de base de rapport (tel quel versus sec) et des définitions d’unités (PS pur versus complexe). Des différences de plusieurs points de pourcentage entre les familles de méthode sont normales.
Q : Quelle est la première étape lorsqu’un résultat tiers contredit le COA du fournisseur ?
R : Construire une table comparative : méthodes nommées, base d’humidité, définition des unités et base de spécification. Beaucoup de litiges se terminent à cette étape car les deux chiffres ne mesuraient jamais la même chose.
Q : Pourquoi retester l’échantillon de rétention du fournisseur ?
R : Il a été tiré lors de la libération sous stockage contrôlé, donc cela sépare « le lot a échoué » de « le lot a changé ou l’échantillon n’était pas représentatif ». Un passage de rétention avec une défaillance de lot livré indique un transit ou un échantillonnage ; Les deux échouements sous une méthode de référence confirment la non-conformité.
Q : Qui paie pour retester un terrain contesté ?
R : Selon la clause de litige de l’accord de qualité, si elle existe. Sinon, un défaut défendable : chaque partie supporte ses propres coûts initiaux, et le retest par l’arbitre est facturé à la partie dont la position rejette par le résultat de l’arbitre, ou se divise si la cause profonde était une ambiguïté de spécification partagée.
Q : Quand une incohérence est-elle un rejet ?
R : Lorsque le lot livré échoue, la méthode de référence convenue sur un échantillon correctement documenté et représentatif — après alignement de la méthode et de la base. Ensuite, la disposition suit votre système qualité et le fournisseur gère la cause profonde et le CAPA.
Conclusion
Une divergence entre COA et laboratoire sur la phosphatidylsérine est une enquête, pas un argument. Alignez d’abord les nombres — méthode, base, unité — puis testez l’identité de l’échantillon, puis effectuez le retest rétention versus livré selon une méthode de référence convenue. Un tour structuré résout la plupart des litiges et indique si la réponse est une modification de la spécification, une correction d’échantillonnage ou un lot rejeté.
Les acheteurs qui résolvent ces problèmes le plus rapidement sont ceux qui ont inscrit la méthode, la base et la clause de référence dans la spécification avant le premier litige — le moment le moins cher pour le faire est aujourd’hui. Lorsque vous êtes prêt à passer de la checklist à la soumission, Contactez notre équipe avec la note, la source et l’ensemble de documents décrits ci-dessus.
Sources
- Food and Drug Administration (FDA) des États-Unis — Bonnes pratiques de fabrication actuelles pour les compléments alimentaires, tests et exigences de spécifications (21 CFR Partie 111) : https://www.fda.gov/food/current-good-manufacturing-practice-cgmp-dietary-supplements
- ISO/IEC 17025:2017 — Exigences générales pour la compétence des laboratoires d’essais et d’étalonnage : https://www.iso.org/standard/66912.html
- AOAC International — Méthodes officielles d’analyse et programmes de tests de compétence en laboratoire : https://www.aoac.org/
- Commission européenne — Règlement (CE) n° 178/2002, Droit général sur l’alimentation (obligations de vérification et de traçabilité des opérateurs) : https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX%3A32002R0178
- United States Pharmacopeia (USP) — Chapitres sur les compléments alimentaires et normes de référence : https://www.usp.org/dietary-supplements
Profil d'acheteur
À qui s'adresse ce guide
Ce guide s'adresse aux profils d'acheteurs ci-dessous. Ouvrez votre profil pour les grades, documents et étapes suivantes correspondants, ou envoyez-nous directement vos besoins.
Posez vos questions sur ce guide pour votre profil d'acheteur
Étapes suivantes recommandées
- Passez en revue le Phosphatidylserine page produit.
- Comparer Soy PS et Sunflower PS.
- Vérifier preuve de fabrication et Qualité & R&D.
Contacter le service commercial pour obtenir les documents produits
Partagez la préférence de source, l'application, le pays et la quantité annuelle.
Contacter le service commercial